חלק 1 - מערכת הקרישה והימוסטזיס ראשוני
תפקידה של מערכת הקרישה
תפקידה של מערכת הקרישה הוא למזער איבוד דם בעקבות פגיעה בכלי דם. דימום ממושך מפחית את נפח הדם (Volume depletion), את כמות ההמוגלובין הזמינה להובלת חמצן ואת לחץ הדם. כתוצאה מכך עלולה להיפגע אספקת החמצן לרקמות, עד כדי קריסה של מערכות הגוף.
תגובת הגוף לפגיעה בכלי דם כוללת שני שלבים עיקריים:
-
תגובה מיידית ומהירה: כיווץ כלי הדם הפגוע (Vasospasm) מפחית את זרימת הדם לאזור; במקביל נוצר קריש (Clot formation) שסוגר את הפתח באופן מהיר וזמני.
-
תגובה מאוחרת: הקריש מתפרק בהדרגה, במקביל לתהליך תיקון הרקמה (Tissue repair), שבסופו משוחזרת שלמות האזור הפגוע.
יצירת הקריש מתרחשת באמצעות שני מרכיבים המשתלבים זה בזה: טסיות הדם, היוצרות פקק ראשוני, ורשת פיברין, המחזקת אותו. בהמשך מתרחשת התכווצות הקריש (Clot retraction), המהדקת את המבנה ומסייעת לסגירת הפתח בכלי הדם.
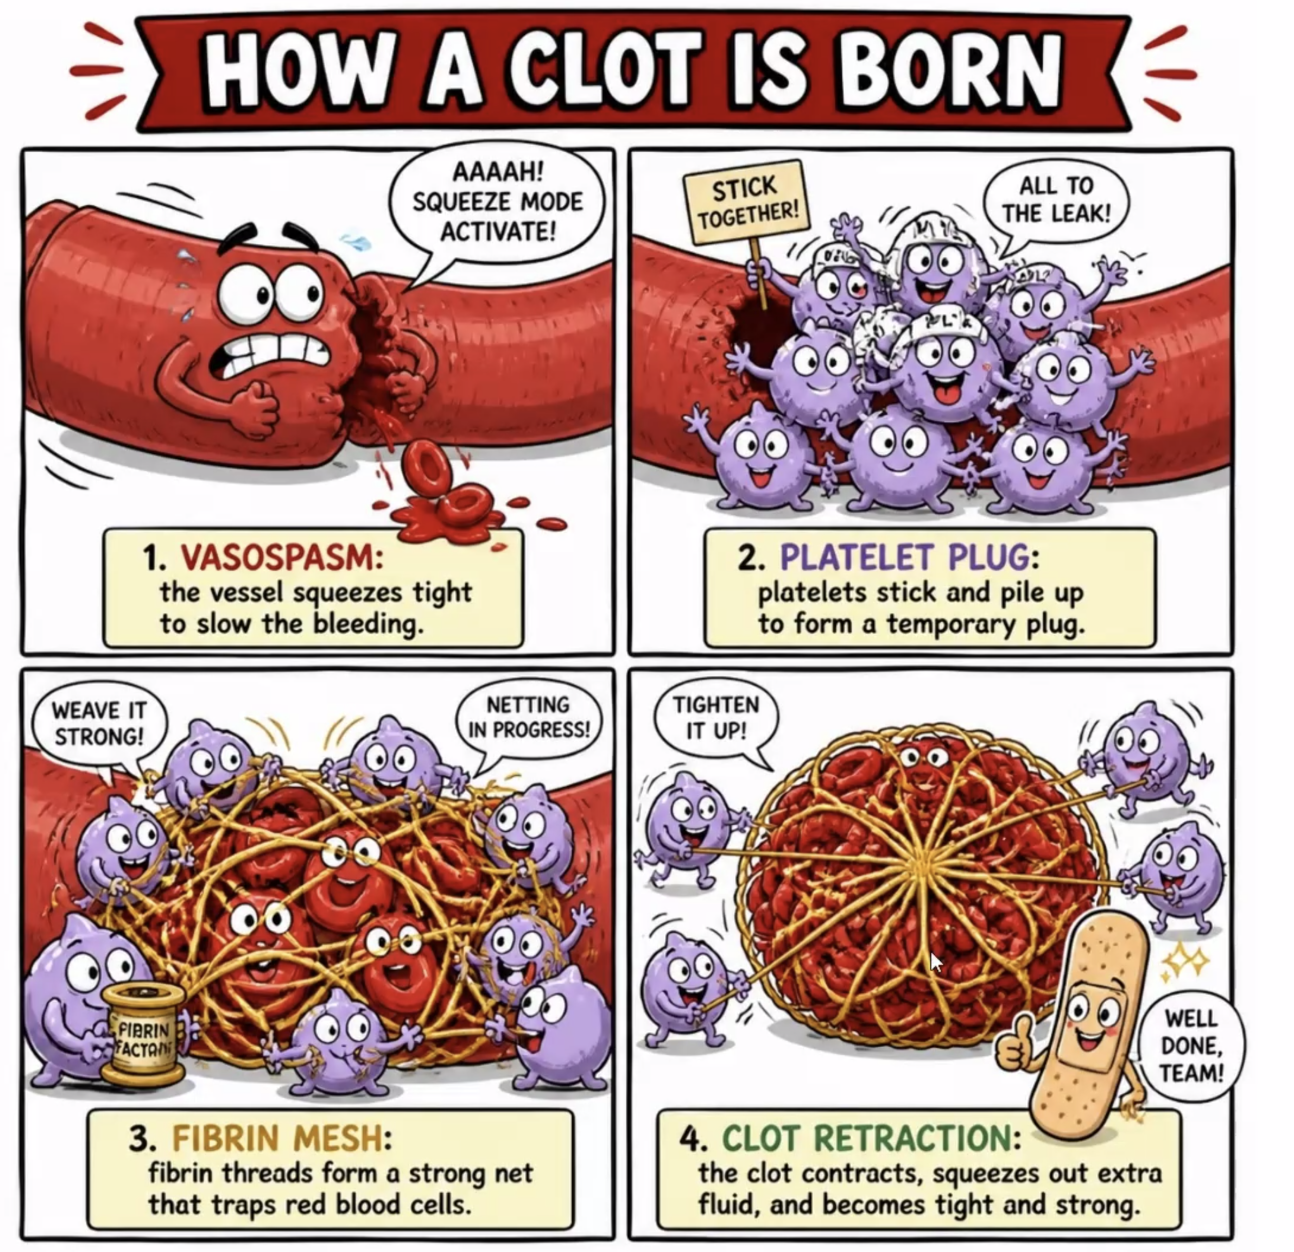
יצירת הקריש מתחילה בתוך כ־20-15 שניות לאחר הפגיעה, קריש ראשוני נוצר בתוך כ־6-3 דקות, והתכווצות הקריש מתרחשת בתוך כ־60-20 דקות. תיקון הרקמה ממושך יותר, ויכול להימשך כשבוע עד שבועיים, תוך פעילות של פיברובלסטים ויצירת רקמה צלקתית.
עקרונות מערכת הקרישה
פעילות תקינה של מערכת הקרישה נשענת על ארבעה עקרונות:
-
מקומיות (Focality): השפעול מתרחש באזור כלי הדם שנפגע, כדי לשמור על כלי הדם האחרים פתוחים ועל זרימה תקינה. אובדן המקומיות עלול להוביל לשפעול מפושט של הקרישה בכלי הדם (Disseminated intravascular coagulation - DIC), למשל במצבים של זיהומים קשים או ממאירויות מתקדמות.
-
בקרה הדוקה (Tight regulation): הקריש צריך להתאים בגודלו לפגיעה (Fit clot), והייצור צריך להיפסק בזמן. גדילה בלתי מבוקרת עלולה לחסום את חלל כלי הדם ולפגוע באספקת הדם לרקמות שבמורד הזרם.
-
מערכת פירוק (Degradation): הקריש הוא פתרון זמני לעצירת הדימום. מערכת הפיברינוליזה מפרקת אותו בהדרגה.
-
תיאום בין המערכות: בניית הקריש, בקרת הקרישה, פירוקו ותיקון הרקמה פועלים בשיתוף כדי לשמור על המוסטזיס (Hemostasis).
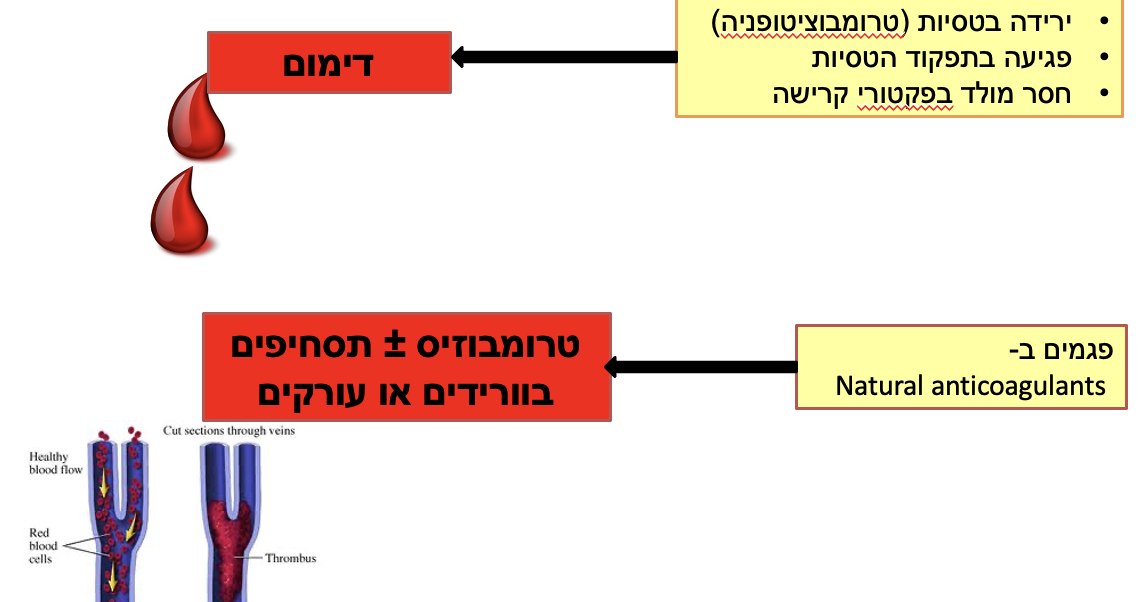
קיים איזון מתמיד בין המערכת היוצרת קרישים (Procoagulants), נוגדי הקרישה הטבעיים (Natural anticoagulants) והמערכת המפרקת את הקריש (Fibrinolytic system). הפרת האיזון לכיוון של יצירת קרישים מוגברת עלולה לגרום לפקקת; ירידה בכושר הקרישה עלולה להוביל לדימום.
הטסיות: ייצור, תפוצה ומבנה
טסיות הדם (Platelets; Thrombocytes) הן חלקיקי תאים קטנים וחסרי גרעין, שמקורם בציטופלזמה של תאים גדולים במח העצם הנקראים מגהקריוציטים (Megakaryocytes). הן משתייכות לשורה המיאלואידית ומשתתפות בעיקר ביצירת פקק הטסיות הראשוני.
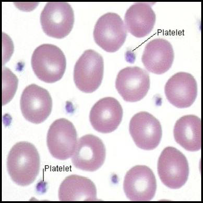
משך חייהן של הטסיות הוא כ־10-5 ימים, ובכל יום מתחלפים בקירוב 10% מהן. כשני שלישים מהטסיות נמצאים במחזור הדם וכשליש מאוחסן בטחול. מספרן התקין בדם הוא כ־400,000-150,000 למיקרוליטר.
לאחר כריתת טחול עשויה לעלות ספירת הטסיות בדם, בשל שחרור המדור שהיה מאוחסן בו. מנגד, טחול מוגדל עלול לאגור מספר גדול יותר של טסיות ולגרום לירידה בספירתן (Thrombocytopenia).
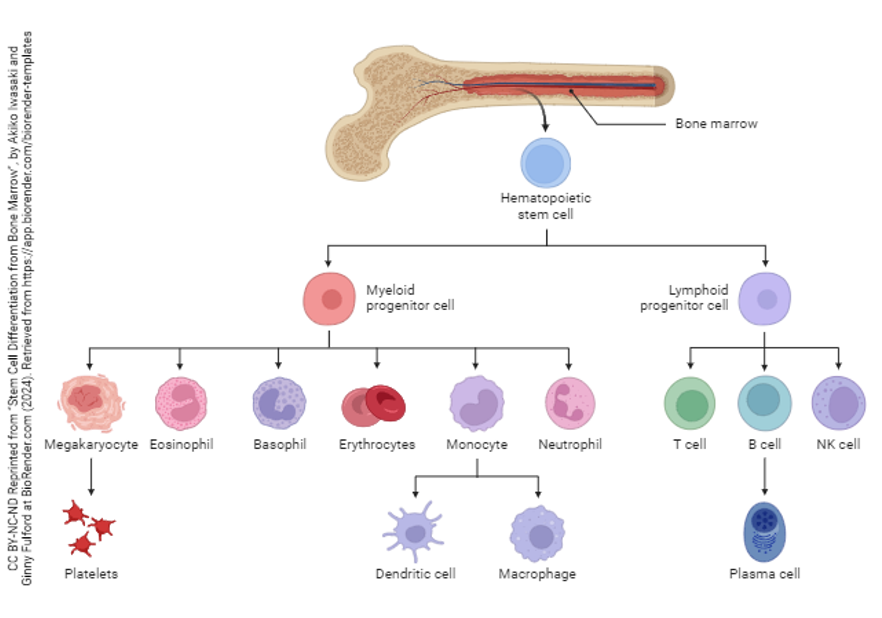
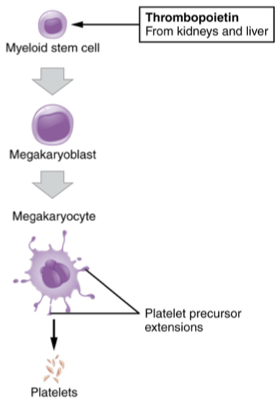
ייצור הטסיות (Thrombopoiesis) מווסת בעיקר על ידי ההורמון תרומבופואטין (Thrombopoietin - TPO), המיוצר בעיקר בכבד ובכמות קטנה גם בכליות. הוא מעודד את התפתחות השורה המיאלואידית ואת יצירת המגהקריוציטים, שמהם משתחררים חלקיקי ציטופלזמה אל זרם הדם והופכים לטסיות.
 | 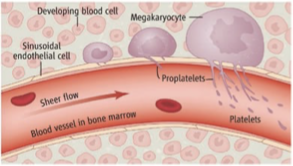 |
למרות גודלן הקטן, הטסיות מכילות בציטופלזמה שלהן גרנולות, שבהן אגורים חומרים פעילים, וקולטנים בממברנה. מַרְכִּיבִים אלה מאפשרים היצמדות לאזור הפגיעה, שפעוּל, הפרשת חומרים וגיוס טסיות נוספות. נוסף לתפקידן בקרישה, הטסיות משתתפות גם בתהליכים דלקתיים.
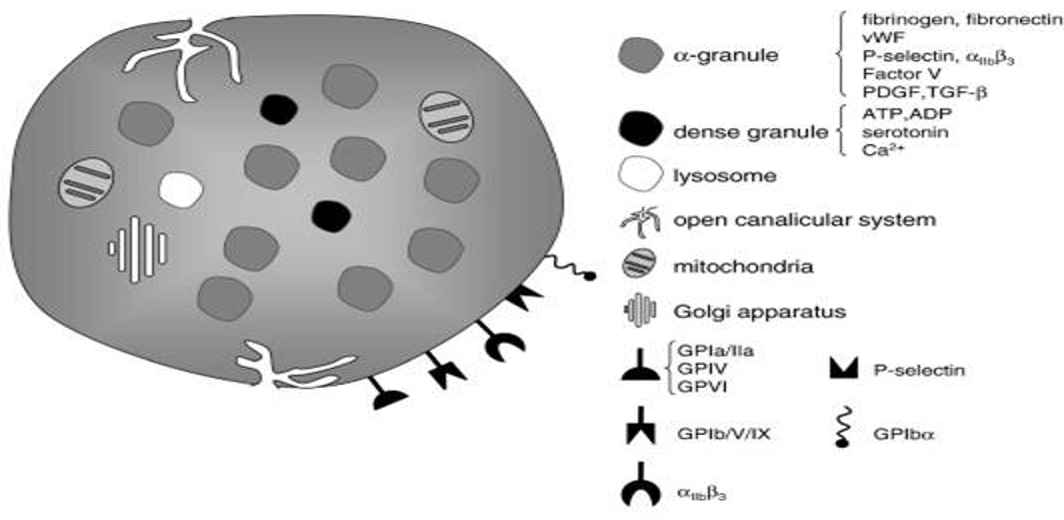 | 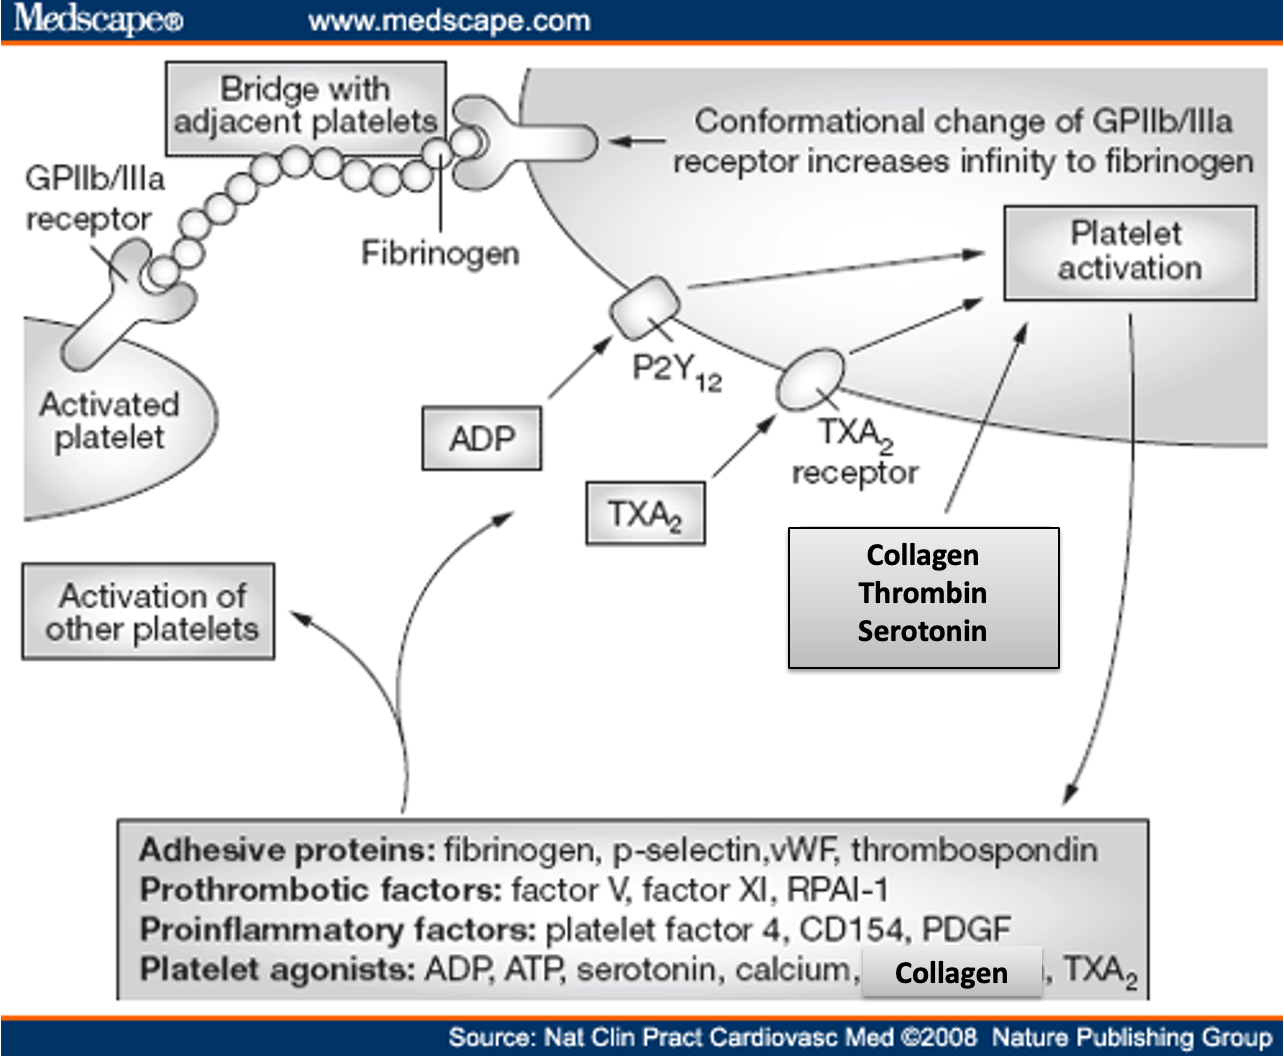 |
חומרים המשפעלים טסיות נקראים אגוניסטים של טסיות (Platelet agonists). בין הגורמים החשובים: ADP, ATP, סרוטונין, סידן, קולגן ותרומבוקסן A₂ (Thromboxane A₂). בעקבות פגיעה באנדותל נחשף הקולגן שמתחתיו; החשיפה מתחילה את גיוס הטסיות ואת הפעלתן.
המוסטזיס ראשוני (Primary hemostasis)
המוסטזיס ראשוני הוא יצירת פקק טסיות באזור הפגיעה בכלי הדם. בתהליך משתתפים הטסיות, תאי האנדותל, הרקמה התת־אנדותליאלית והקולטנים שעל פני הטסיות. התהליך מתקדם דרך היצמדות, שפעול ואגרגציה.
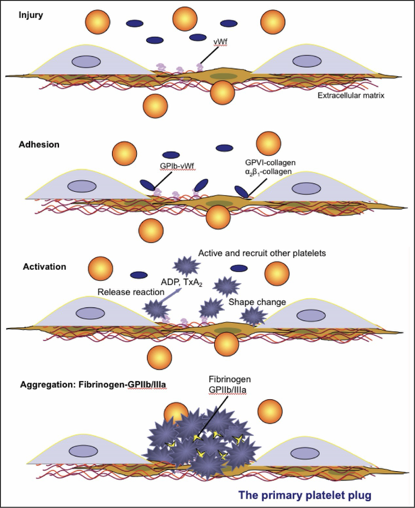
היצמדות הטסיות - Adhesion
כאשר האנדותל נפגע נחשפים הקולגן ומרכיבי המטריצה התת־אנדותליאלית. החלבון von Willebrand factor (vWF) נקשר לקולגן החשוף, והטסיות נקשרות אליו באמצעות הקולטן Glycoprotein Ib (GPIb) שעל פני הממברנה שלהן. כך נוצרת ההיצמדות הראשונית של הטסיות למקום הפגיעה. קיימים גם קולטנים המאפשרים היצמדות ישירה למרכיבי הרקמה התת־אנדותליאלית.
שפעול הטסיות - Activation
ההיצמדות לאזור הפגיעה גורמת לשפעול הטסיות. הטסיות משנות את צורתן ומפרישות מתכולת הגרנולות חומרים ובהם ADP, סרוטונין ותרומבוקסן A₂. חומרים אלה מגייסים ומשפעלים טסיות נוספות, וכך מגבירים במהירות את התגובה המקומית.
אגרגציה - Aggregation
השלב הבא הוא היצמדות הטסיות זו לזו, תוך יצירת פקק טסיות. הקולטן המרכזי בתהליך הוא Glycoprotein IIb/IIIa (GPIIb/IIIa). עם שפעול הטסית משתנה פעילותו של הקולטן, והוא יכול לקשור פיברינוגן (Fibrinogen).
מולקולת פיברינוגן נקשרת לקולטני GPIIb/IIIa שעל פני שתי טסיות סמוכות ויוצרת ביניהן גשר. חזרה על תהליך זה מחברת טסיות רבות לפקק אחד.
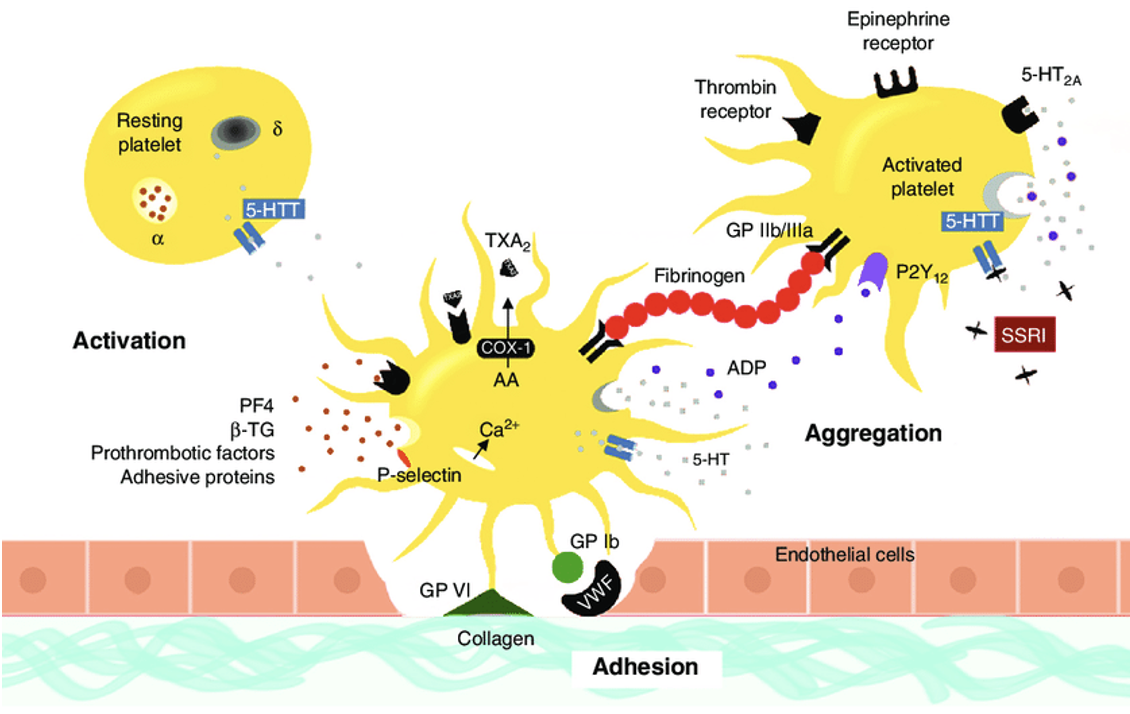
שלוש מולקולות מרכזיות בהמוסטזיס ראשוני:
- vWF מתווך את ההיצמדות לאזור הפגיעה.
- GPIIb/IIIa הוא הקולטן הקושר פיברינוגן בטסיות משופעלות.
- פיברינוגן מגשר בין הטסיות. לפיברינוגן תפקיד נוסף בהמוסטזיס השניוני, כחומר המוצא ליצירת פיברין.
חלק 2 - המוסטזיס שניוני וקסקדת הקרישה
המוסטזיס שניוני (Secondary hemostasis)
המוסטזיס שניוני הוא תהליך ביוכימי־אנזימטי שבו פקטורי הקרישה יוצרים רשת פיברין (Fibrin mesh). הרשת מתחברת לפקק הטסיות ומייצבת את הקריש.
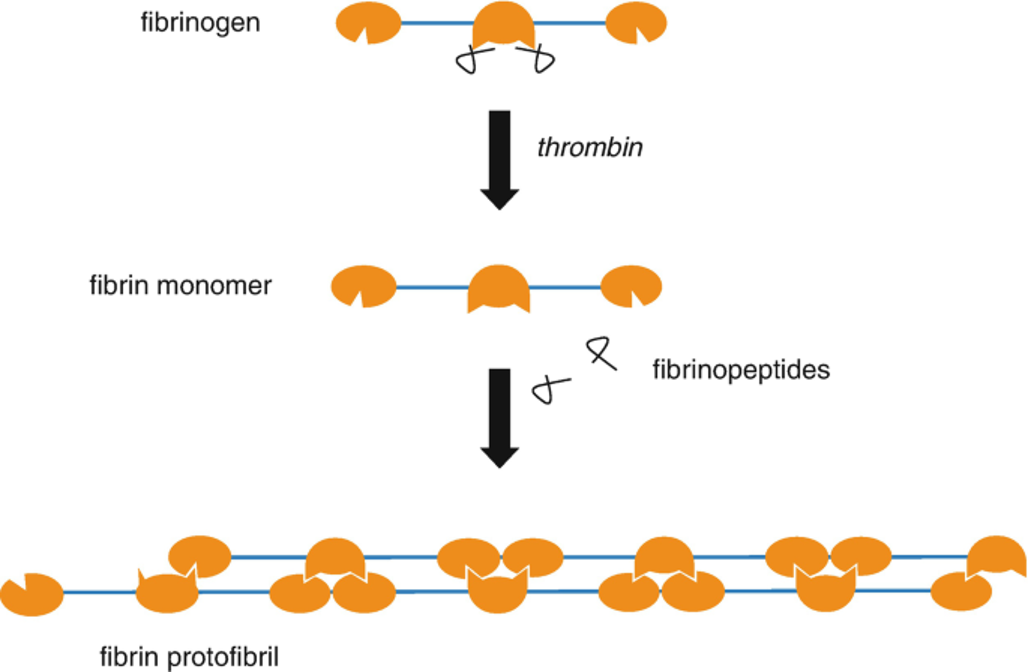
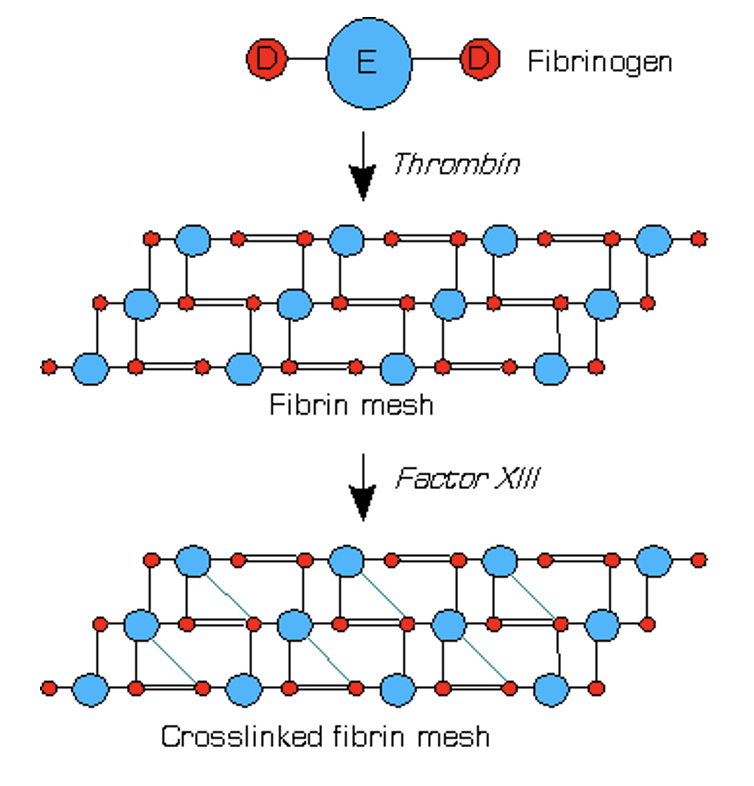
פיברינוגן (Fibrinogen) הוא חומר הגלם ליצירת הפיברין, והאנזים תרומבין (Thrombin) אחראי להפיכתו לפיברין. התרומבין חותך חלקים ממולקולת הפיברינוגן, ומאפשר למונומרים שנוצרו להתחבר זה לזה בתהליך של פולימריזציה, עד ליצירת סיבי פיברין ורשת המייצבת את הקריש.
פקטורי קרישה
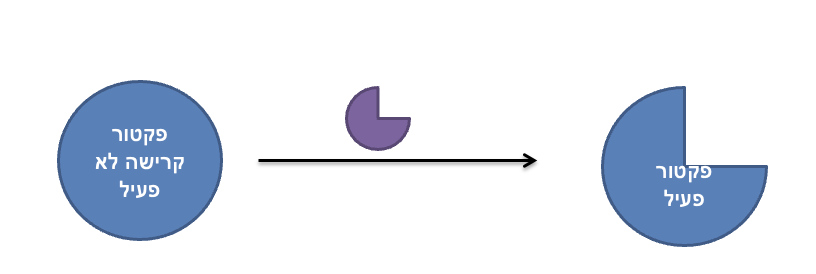
פקטורי הקרישה הם בעיקר חלבונים, ומקובל לסמנם במספרים רומיים, מ־Factor I ועד Factor XIII. כאשר פקטור עובר שפעול, מצורפת לשמו האות a (activated); לדוגמה, פקטור IIa הוא פקטור II משופעל.
רבים מפקטורי הקרישה נוצרים כ־זימוגנים (Zymogens) - אנזימים לא פעילים הדורשים חיתוך חלבוני כדי להתחיל לפעול. רוב האנזימים הפעילים בקסקדה הם מסוג Serine proteases, המשפעלים פקטורים נוספים באמצעות חיתוך. פקטורים אחרים פועלים כקו־פקטורים ומזרזים פעולת אנזימים. לאחר פעולתם, הפקטורים המשופעלים עוברים עיכוב או פירוק כחלק מבקרת המערכת.
שלושה פקטורים מרכזיים ביצירת הפיברין:
- Factor I - Fibrinogen: החלבון שממנו נוצרת רשת הפיברין.
- Factor II - Prothrombin: קודמו הלא פעיל של התרומבין; לאחר שפעולו נקרא Factor IIa (Thrombin).
- Factor X: לאחר שפעולו ל־Xa, הוא משתתף בקומפלקס המייצר תרומבין.
קומפלקס הפרותרומבינאז (Prothrombinase complex)
הפרותרומבינאז הוא קומפלקס המורכב מ־Factor Xa ומ־Factor Va, והוא אחראי לשפעול פרותרומבין (Factor II) ל־תרומבין (Factor IIa). פקטור Xa מבצע את הפעילות האנזימטית ופקטור Va משמש לו כקו־פקטור, המזרז אותה באופן משמעותי. הקומפלקס פועל על פני ממברנה ובהשתתפות סידן.
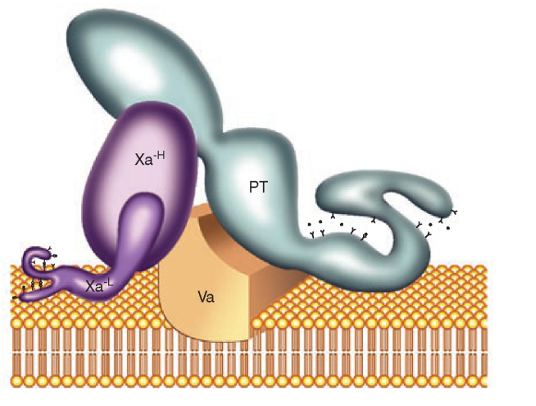
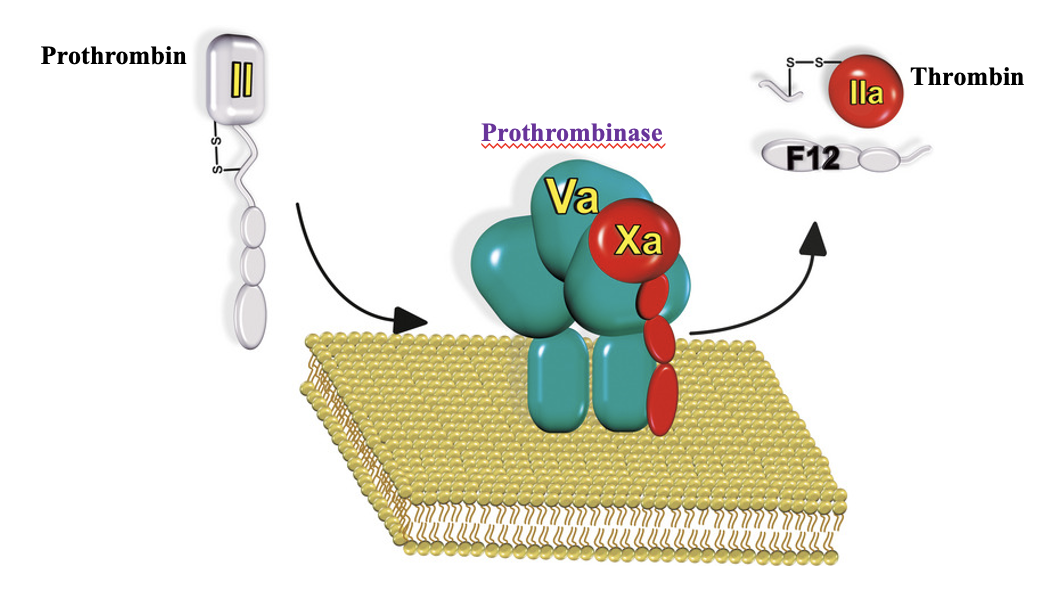
דרך לזכור את המספרים: $2\times5=10$. פקטורים X ו־V פועלים יחד כדי לשפעל את פקטור II.
שתי זרועות השפעול והמסלול המשותף
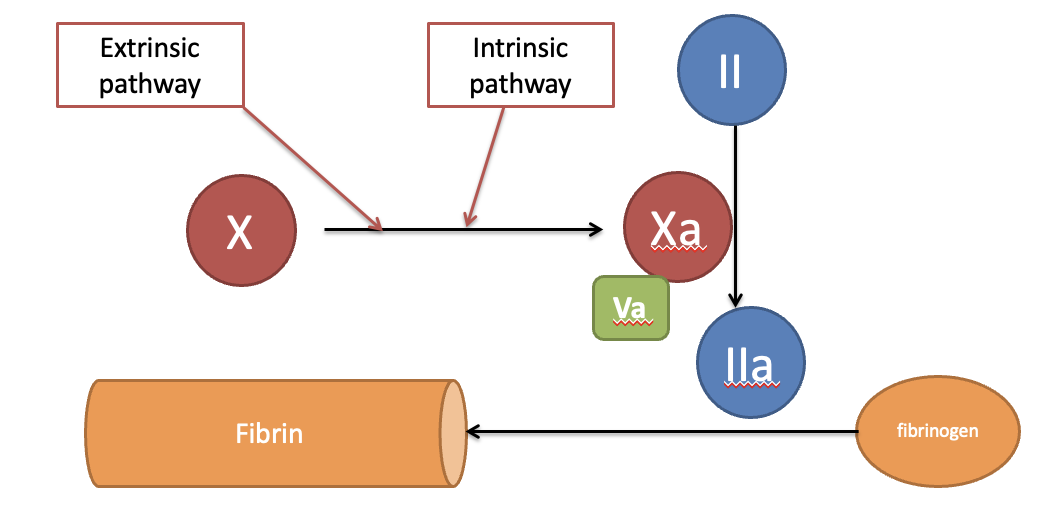
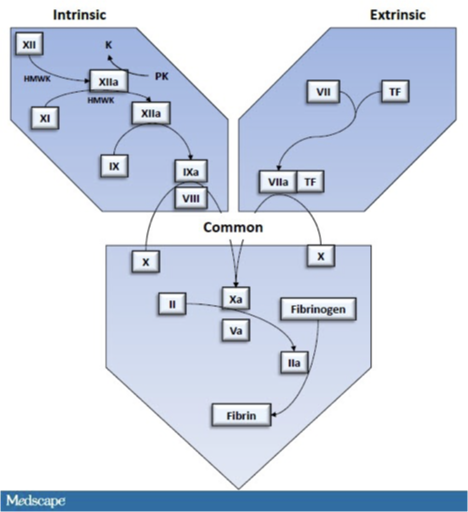
פקטור X יכול לעבור שפעול דרך שתי זרועות של קסקדת הקרישה: המסלול החיצוני (Extrinsic pathway) והמסלול הפנימי (Intrinsic pathway). שני המסלולים מתכנסים אל המסלול המשותף (Common pathway), שבו נוצר התרומבין ובעקבותיו הפיברין.
המסלול החיצוני - Extrinsic pathway
לאחר פגיעה באנדותל נחשף לדם Tissue factor (TF), המצוי ברקמה התת־אנדותליאלית. בעבר הוא כונה Factor III. חשיפתו מובילה לשפעול Factor VII, ובהמשך לשפעול Factor X. זהו המסלול המתחיל לפעול במהירות לאחר הפגיעה.
המסלול הפנימי - Intrinsic pathway
המסלול הפנימי מתחיל ב־Contact activation: מגע של הדם עם משטח מתאים, ובפרט חשיפה למטען שלילי באזור הפגיעה, עשוי להפעיל את פקטור XII. בתהליך משתתפות גם מולקולות כגון Kallikrein ו־High-molecular-weight kininogen (HMWK).
לאחר השפעול מתרחשת שרשרת התגובות:
Factor XII → Factor XI → Factor IX → Factor X
Factor VIIIa משמש קו־פקטור לפקטור IXa ומגביר את יעילות שפעולו של פקטור X. מגע של דם עם גופים זרים, כגון צנתרים או מסתמים מלאכותיים, עשוי לעורר שפעול מגע ולתרום להיווצרות קרישים.
המסלול המשותף - Common pathway
לאחר שפעול פקטור X, הקומפלקס Xa–Va מייצר תרומבין מפרותרומבין. התרומבין הופך פיברינוגן לפיברין, ובהמשך רשת הפיברין מתייצבת בעזרת פקטור XIII.
כך מתקבל הרצף המרכזי:
X → Xa + Va → II (Prothrombin) → IIa (Thrombin) → I (Fibrinogen) → Fibrin
לפעילות תגובות השפעול נחוצים גם פוספוליפידים וסידן ($\ce{Ca^{2+}}$).
הגברת הקרישה - Amplification
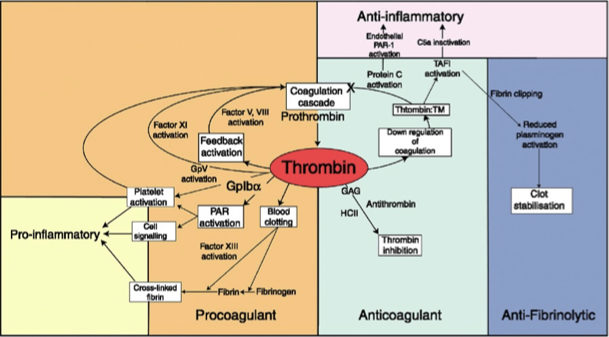
תרומבין הוא גורם מרכזי בקסקדת הקרישה. לצד יצירת הפיברין, הוא משפעל טסיות ומגביר את קצב ייצורו שלו באמצעות משוב חיובי (Positive feedback). התרומבין מגביר את שפעולם של שלושה פקטורים עיקריים:
- Factor V - קו־פקטור של Factor Xa בקומפלקס הפרותרומבינאז.
- Factor VIII - קו־פקטור של Factor IXa בשפעול Factor X.
- Factor XI - משתתף בהמשך שפעול המסלול הפנימי.
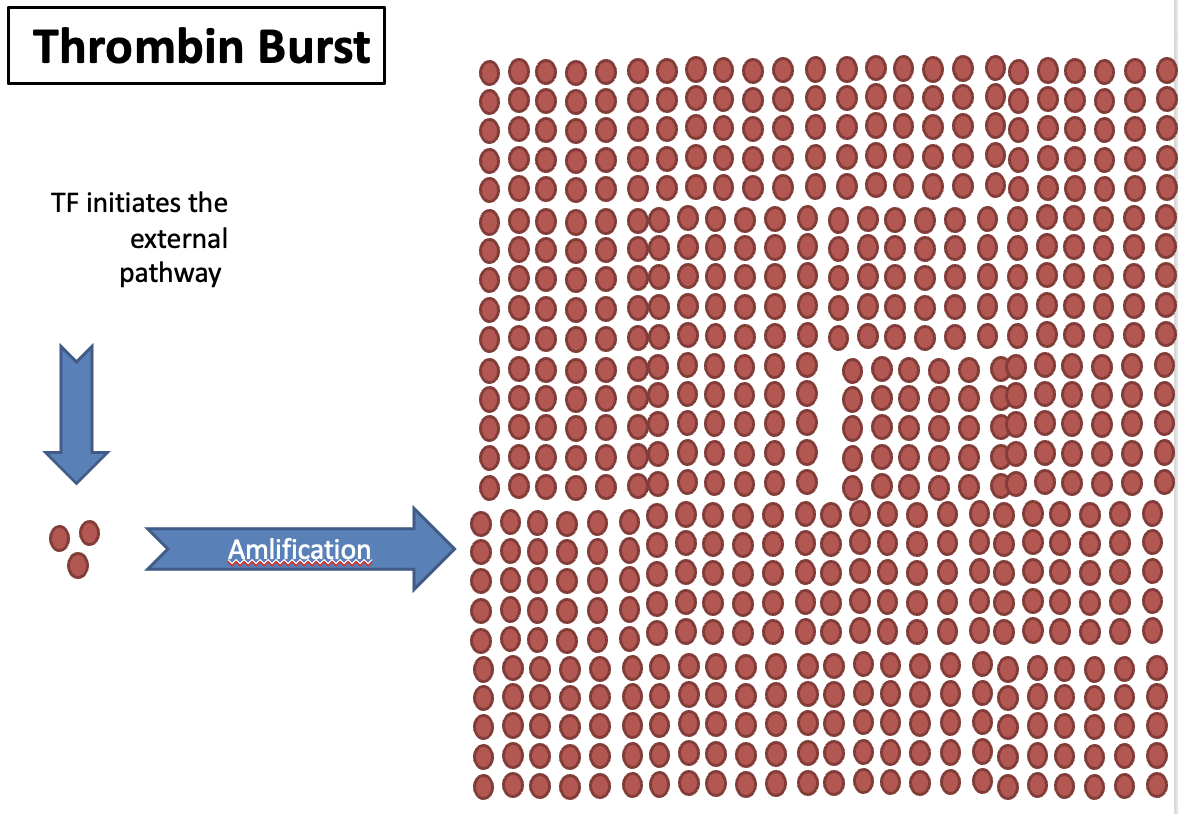
כך כמות קטנה של תרומבין שנוצרת בתחילת התהליך מגבירה במהירות את פעילות מערכת הקרישה. לדוגמה, נוכחות Factor Va לצד Factor Xa יכולה להגדיל את קצב שפעול הפרותרומבין עד פי 300,000 בהשוואה לפעולת Xa לבדו.
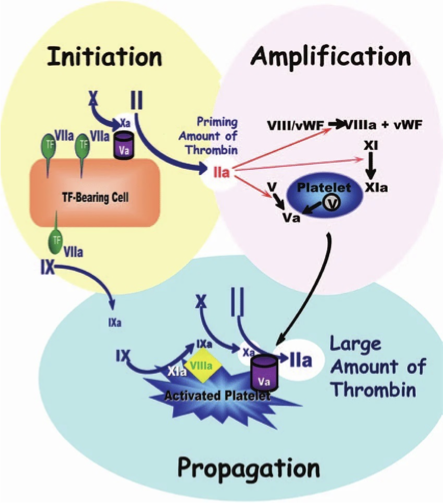
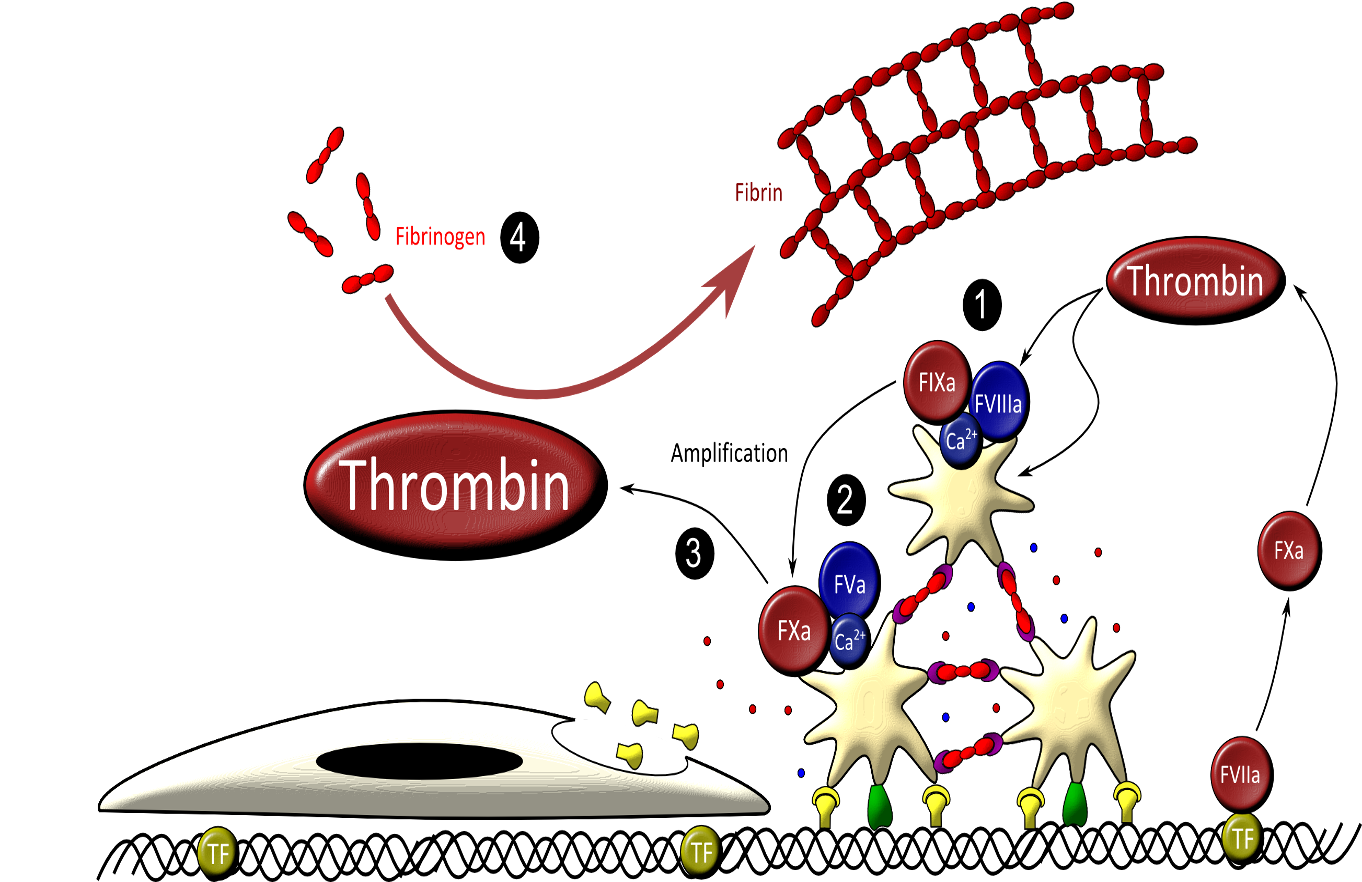
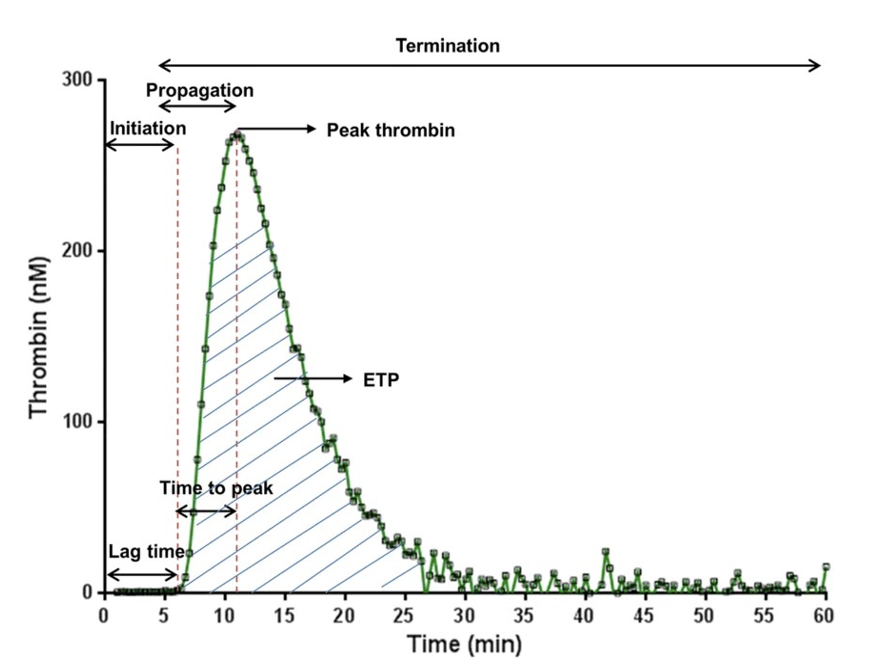
תהליך זה מוביל ל־Thrombin burst - עלייה חדה ומהירה ביצירת תרומבין בתוך דקות. לאחר הגעה לשיא מתחילה ירידה בכמות התרומבין, עם כניסתם לפעולה של מנגנוני הבקרה המעכבים את יצירת הקריש.
סיכום שפעול המערכת
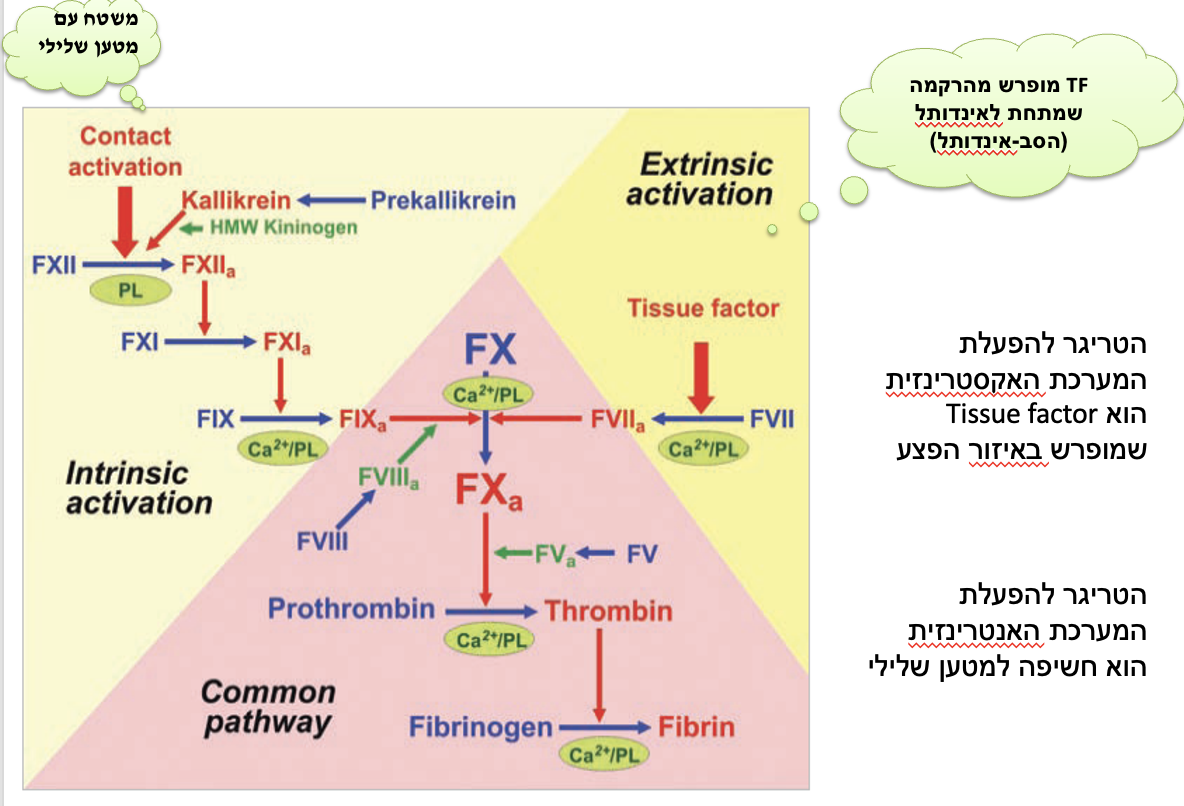
חשיפת הרקמה התת־אנדותליאלית מאפשרת שפעול מקביל של מנגנונים שונים: קולגן משתתף בהתחלת היצמדות הטסיות ושפעולן, Tissue factor מתחיל את המסלול החיצוני דרך פקטור VII, ושפעול מגע יכול להניע את המסלול הפנימי דרך פקטור XII. שני המסלולים מתכנסים לשפעול פקטור X, ובהמשך נוצרים תרומבין ופיברין. התרומבין מגביר את פעילות הקסקדה עד ליצירת הקריש, ומנגנוני הבקרה מגבילים את התהליך.
Factor XIII - ייצוב רשת הפיברין
לאחר היווצרות רשת הפיברין, Factor XIII יוצר קשרים צולבים (Cross-linking) בין סיבי הפיברין ומחזק את הקריש. פעולתו דומה לדבק המחבר את חלקי הרשת: היא משפרת את יציבות הקריש ואת עמידותו לפירוק, עד לתיקון הרקמה.
חלק 3 - ייצור פקטורי הקרישה ובקרת הקריש
ייצור פקטורי הקרישה
רוב פקטורי הקרישה מיוצרים בכבד, בעיקר בתאי הכבד (Hepatocytes): I, II, V, VII, IX, X, XI, XII ו־XIII. קיימים הבדלים במקורות הייצור של חלק מהפקטורים:
- Factor VIII מיוצר בתאי האנדותל של הכבד, המשתייכים לרקמה הרטיקולואנדותליאלית (RES), ולא בהפטוציטים.
- Factor I (Fibrinogen) מיוצר הן בהפטוציטים והן ברקמה הרטיקולואנדותליאלית של הכבד.
- Factor V מיוצר בעיקר בהפטוציטים, וגם במגהקריוציטים; פקטור V נאגר בגרנולות של טסיות הדם.
פגיעה בתאי הכבד עלולה להפחית את ייצורם של פקטורים רבים. פקטור VIII מובחן מהם בשל מקור הייצור האנדותליאלי שלו.
רוב פקטורי הקרישה הם זימוגנים ההופכים לאנזימים לאחר שפעול, אך קיימים חריגים חשובים: Factors V ו־VIII נעשים לאחר שפעולם קו־פקטורים המגבירים את פעילות האנזימים, ואילו Fibrinogen (Factor I) הוא חומר הגלם שעובר חיתוך ופולימריזציה ליצירת פיברין.
קרבוקסילציה, ויטמין K וקומדין
ארבעה פקטורי קרישה - II, VII, IX ו־X - מיוצרים תחילה כקודמנים הדורשים שלב הבשלה נוסף לפני שיוכלו לפעול כראוי: קרבוקסילציה.
דרך לזכור את הפקטורים התלויים בוויטמין K: $2+7=9$, ואחריו $10$ - כלומר II, VII, IX, X.
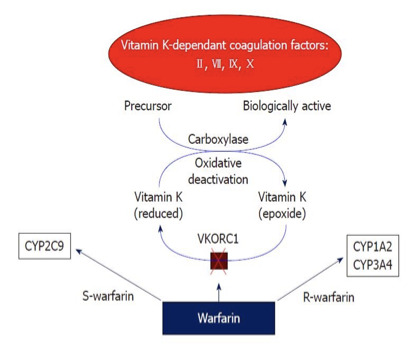
הקרבוקסילציה מתבצעת על ידי האנזים Carboxylase, ונדרש לה ויטמין K בצורתו המחוזרת, המשמש קו־פקטור. לאחר השתתפותו בתהליך, ויטמין K עובר שינוי וממוחזר לצורתו המחוזרת באמצעות האנזים Vitamin K epoxide reductase (VKOR).
חסר בוויטמין K פוגע בהבשלה של פקטורים II, VII, IX ו־X, ולכן מפחית את יכולתם להשתתף בקרישה. זו גם הסיבה למתן ויטמין K ליילודים לאחר הלידה, כדי לתמוך בתהליך ההבשלה התקין של פקטורי הקרישה.
וורפרין (Warfarin; Coumadin) היא תרופה נוגדת קרישה המעכבת את VKOR. בעקבות העיכוב פוחתת כמות ויטמין K המחוזר הזמין לקרבוקסילציה, והכבד ממשיך לייצר פקטורים שאינם מבשילים לתפקוד תקין. הפקטורים הפעילים שכבר קיימים בדם מתפרקים בהדרגה, ובתוך כ־4-3 ימים מתפתחת ירידה בפעילות הפקטורים התלויים בוויטמין K. זהו תהליך של Depletion של הפקטורים הפעילים.
עצירת בניית הקריש - Natural anticoagulants
בקרת הקרישה חיונית כדי שגודל הקריש יישאר מתאים לפגיעה ולמניעת חסימה של כלי הדם. הגוף מפעיל נוגדי קרישה טבעיים, המגבילים את יצירת התרומבין ואת הגברת הקסקדה.
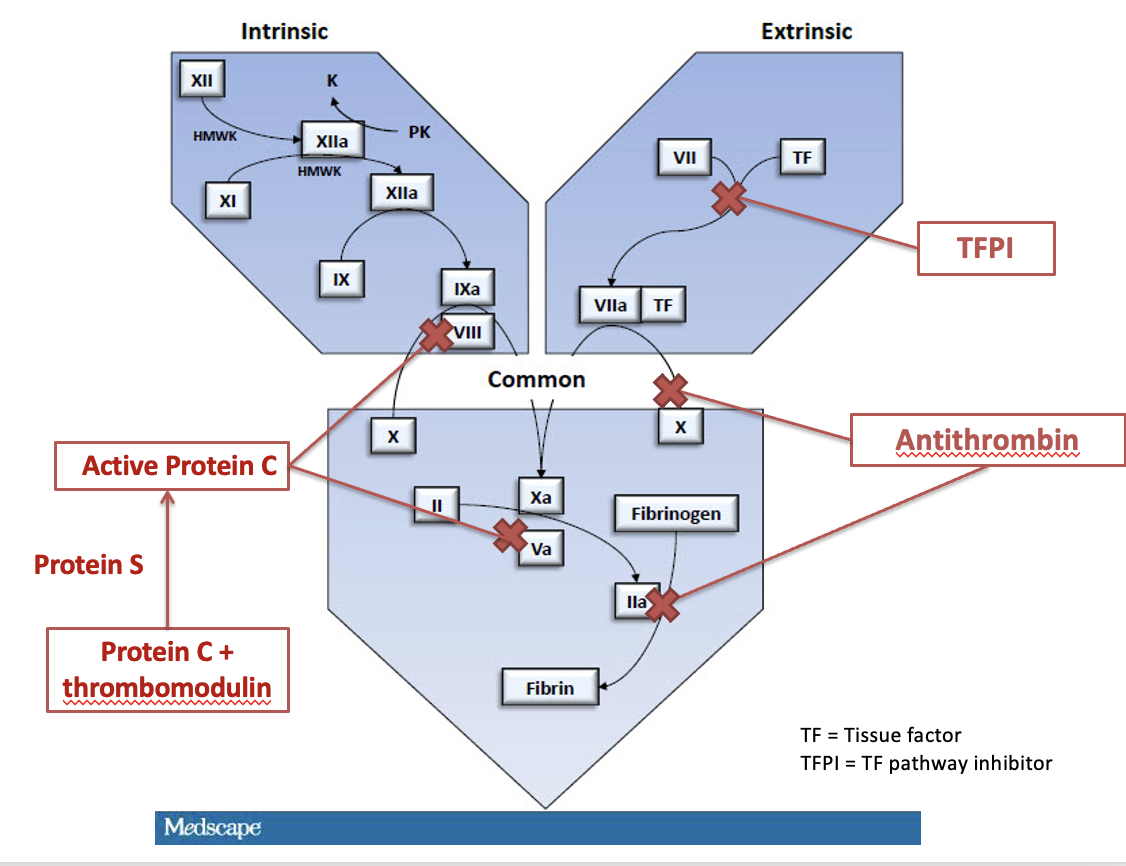
שלושה מנגנוני בקרה מרכזיים פועלים בשלבים שונים:
- Tissue factor pathway inhibitor (TFPI) - מעכב את פעילות המסלול המתחיל ב־Tissue factor ובפקטור VIIa.
- Antithrombin (AT) - מעכב את Factor Xa ואת Thrombin (Factor IIa), ובכך מצמצם את פעילות המסלול המשותף.
- מערכת Protein C ו־Protein S - מעכבת את הקו־פקטורים Va ו־VIIIa, וכך מפחיתה את הגברת ייצור התרומבין.
אנטיתרומבין (Antithrombin)
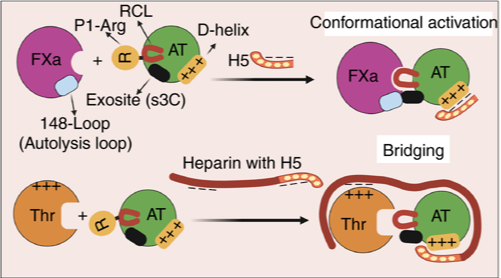
אנטיתרומבין הוא חלבון המעכב פקטורים משופעלים, ובפרט Xa ו־IIa. השפעתו מתגברת בנוכחות הפרין (Heparin). להפרין אזור סוכרי הנקשר לאנטיתרומבין; הקישור מקדם את יכולתו לעכב את פקטורי הקרישה. בעיכוב התרומבין מתוארת גם יצירת גשר בין אנטיתרומבין לתרומבין באמצעות מולקולת ההפרין.
כך האנטיתרומבין מגביל הן את התרומבין שכבר נוצר והן את המשך ייצורו באמצעות עיכוב פקטור Xa.
מערכת Protein C ו־Protein S
כאשר תרומבין נקשר ל־Thrombomodulin (TM) שעל פני תאי האנדותל, הוא משתתף בשפעול Protein C. החלבון המשופעל, Activated Protein C (APC), פועל יחד עם Protein S ומעכב את Factors Va ו־VIIIa. בכך מואטת האמפליפיקציה של הקסקדה ונבלם המשך ייצור התרומבין.
בתהליך משתתף גם הקולטן האנדותליאלי ל־Protein C, הנקרא EPCR (Endothelial Protein C Receptor).
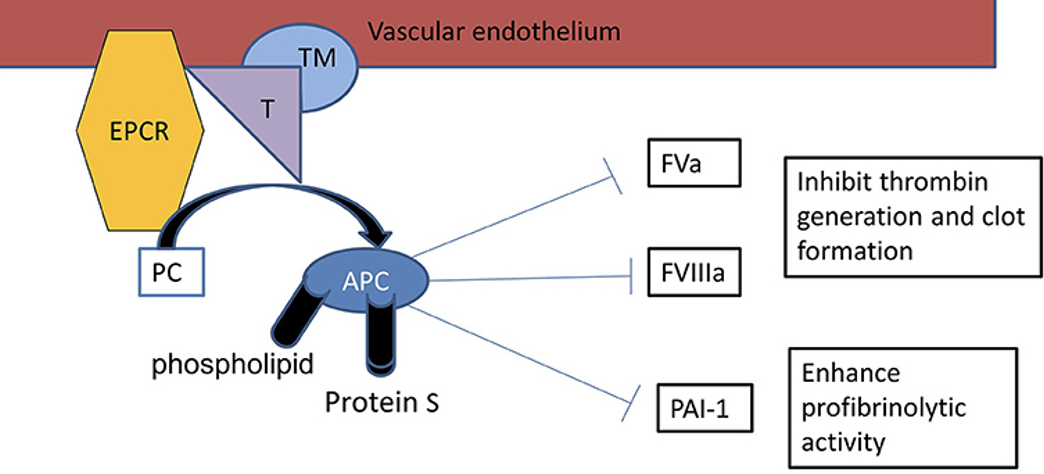
- APC - Activated Protein C.
- EPCR - Endothelial Protein C Receptor.
- T - Thrombin.
- TM - Thrombomodulin.
תרומבין, שמזרז בתחילת התגובה את ייצור הקריש, משתתף גם בעצירת המשך ייצורו באמצעות מערכת זו. חסר מולד ב־Protein C או ב־Protein S פוגע במנגנון הבקרה ומגביר נטייה לקרישיות יתר.
מצב נוסף הוא Factor V Leiden - מוטציה בפקטור V הגורמת לעמידות יחסית לעיכוב באמצעות APC. כתוצאה מכך נפגעת בקרת הקסקדה ומוגברת הנטייה להיווצרות קרישים.
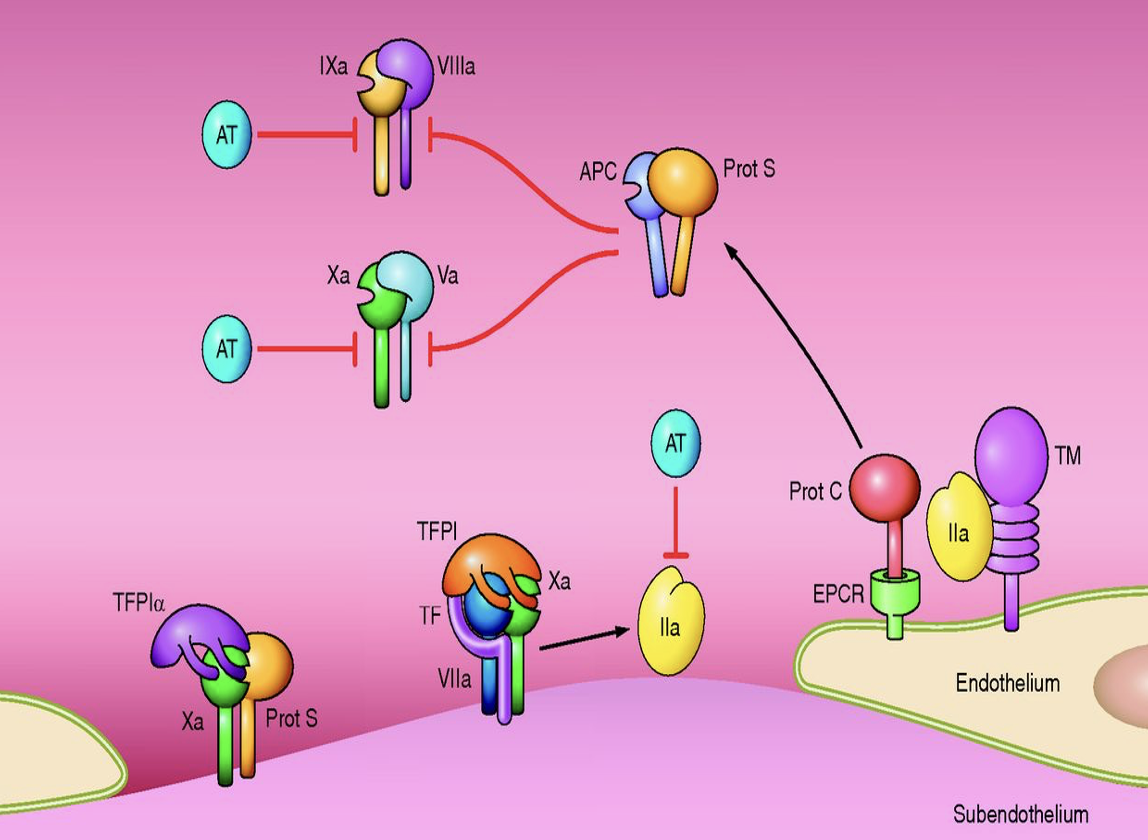
האיזון בין קרישה לדימום
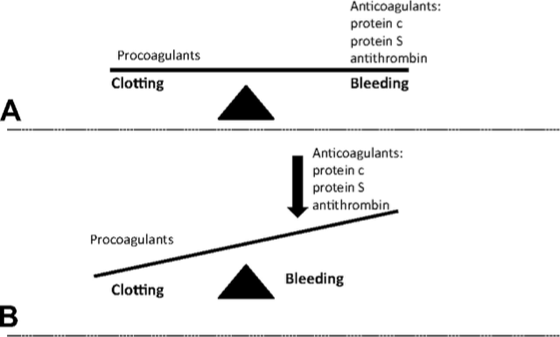
בגוף מתקיים איזון מתמשך בין גורמי הקרישה (Procoagulants) לבין נוגדי הקרישה הטבעיים (Natural anticoagulants). כאשר פעילות גורמי הקרישה מוגברת או שמערכת הבקרה נחלשת, הנטייה היא לקרישיות יתר (Thrombosis). כאשר חסרים פקטורי קרישה או נפגע תפקודם, הנטייה היא לדימום.
חלק 4 - פירוק הקריש: Fibrinolytic system
מערכת הפיברינוליזה
פיברינוליזה (Fibrinolysis) היא פירוק אנזימטי של רשת הפיברין בקריש הדם. הקריש חיוני לעצירת הדימום בשלב הראשון, אך בהמשך יש לפרקו כדי לאפשר תיקון רקמה, למנוע גדילה בלתי מבוקרת של הקריש ולשמור על זרימת דם תקינה.
האנזים המרכזי במערכת הוא פלזמין (Plasmin), אנזים מסוג Serine protease המפרק את הפיברין. כתוצאה מהפירוק נוצרים Fibrin degradation products (FDPs), ובהם D-dimer. נוכחות D-dimer בדם יכולה לשמש חלק מבירור מצב שבו עולה חשד ליצירה ולפירוק של קריש בגוף.
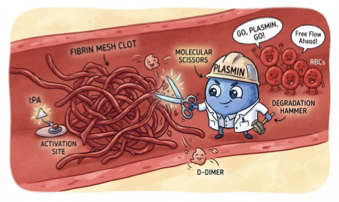
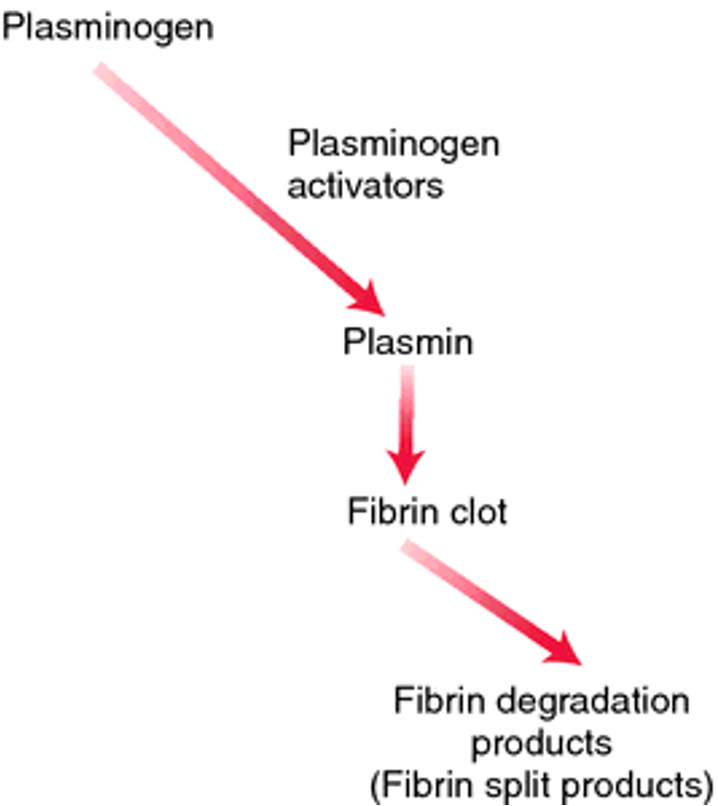
פלזמין נוצר מקודמן לא פעיל הנקרא פלזמינוגן (Plasminogen), המיוצר בכבד. הפיכת פלזמינוגן לפלזמין מתרחשת באמצעות אנזימים הנקראים Plasminogen activators.
שפעול פלזמינוגן
שני משפעלים עיקריים של פלזמינוגן הם:
| משפעל | מקור ומנגנון עיקרי |
|---|---|
| tPA - Tissue plasminogen activator | מופרש מתאי האנדותל; המשפעל הפיזיולוגי המרכזי בפירוק קריש בתוך כלי דם, ופעילותו קשורה לנוכחות פיברין. |
| uPA - Urokinase plasminogen activator | פועל באמצעות קולטן על פני תאים (uPA receptor) ומשתתף בשפעול פלזמינוגן; תפקידו בזרם הדם קטן מזה של tPA. |
התחלת הפיברינוליזה (Initiation of fibrinolysis)
לאחר שנוצרת רשת פיברין, פלזמינוגן ו־tPA נקשרים אליה. הקרבה בין המולקולות על פני הפיברין מעודדת את שפעול הפלזמינוגן לפלזמין, שמתחיל לפרק את רשת הפיברין. כך הפירוק מתמקד בקריש שנוצר.
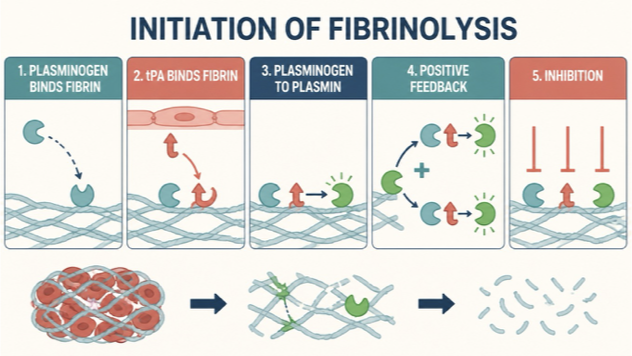
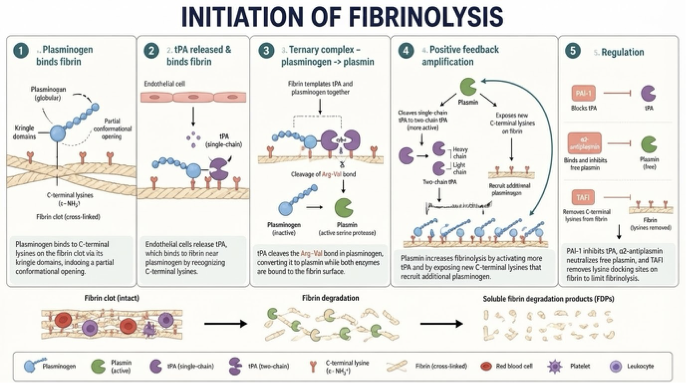
פלזמין שנוצר יכול להגביר את תהליך הפיברינוליזה באמצעות משוב חיובי (Amplification), המאפשר שפעול של פלזמינוגן נוסף. במקביל פועלים מנגנוני עיכוב שמגבילים את הפירוק בזמן ובמקום.
הגבלה והפסקה של הפיברינוליזה
שלושה מעכבים מרכזיים מאזנים את פעילות המערכת:
- PAI-1 - Plasminogen activator inhibitor-1: מופרש מתאי האנדותל ומהטסיות, ומעכב את tPA ו־uPA. כך פוחת השפעול של פלזמינוגן לפלזמין.
- α₂-Antiplasmin (α₂AP): נקשר לפלזמין החופשי ומעכב ישירות את פעילותו.
- TAFI - Thrombin-activatable fibrinolysis inhibitor: מופעל באמצעות קומפלקס Thrombin–Thrombomodulin. הוא מסיר שיירי ליזין מקצות סיבי הפיברין, החשובים לקשירת פלזמינוגן, וכך מפחית את ההגברה של תהליך הפיברינוליזה.
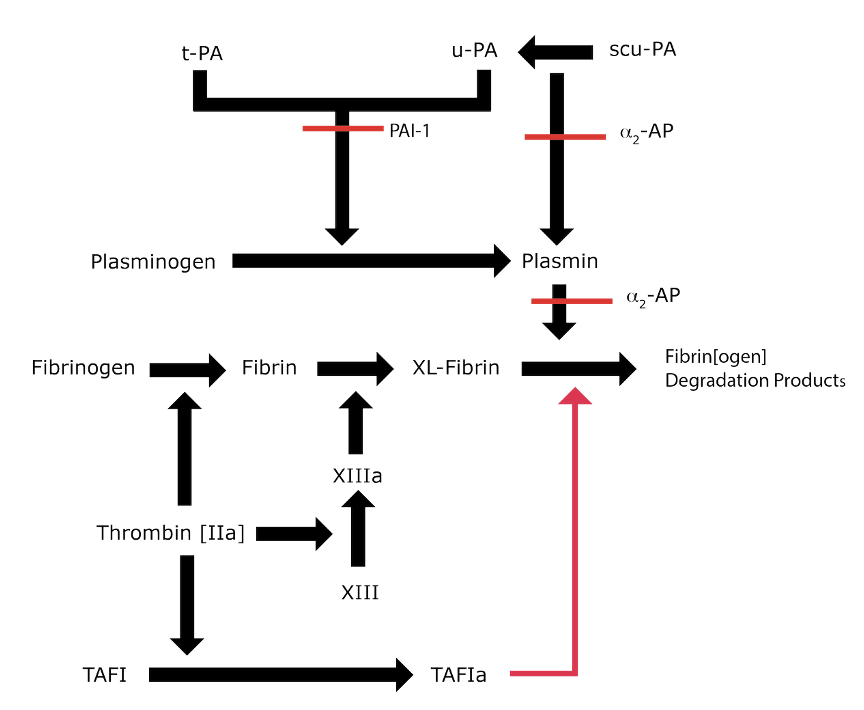
הבקרה מתרחשת, אם כן, בשלוש רמות: עיכוב יצירת הפלזמין באמצעות PAI-1; עיכוב הפלזמין הפעיל באמצעות α₂-antiplasmin; והפחתת האמפליפיקציה באמצעות TAFI. לתרומבין תפקיד גם במערכת הזאת, דרך שפעול TAFI.
פירוק קרישים כטיפול
השפעתו של tPA על יצירת פלזמין מאפשרת להשתמש במשפעלי פלזמינוגן גם כטיפול שמטרתו פירוק קריש קיים (Thrombolysis), למשל במצבים מסוימים של חסימת עורק בלב או במוח. לפירוק הקריש יש גם סיכון לדימום, ולכן פעולת המערכת מחייבת איזון ובקרה.
חלק 5 - מצבים פתולוגיים הקשורים במערכת הקרישה
פגיעה בטסיות או בפקטורי הקרישה - נטייה לדימום
ירידה במספר הטסיות (Thrombocytopenia), פגיעה בתפקודן או חסר בפקטורי הקרישה עלולים לגרום לנטייה לדימום. פגיעה בתפקוד הטסיות עשויה לנבוע מהפרעות בקולטנים, בגרנולות או במנגנוני השפעול שלהן.
גם חסר מולד בפקטורי קרישה עלול לגרום לדימומים. דוגמה מרכזית היא המופיליה, הקשורה בין היתר לחסר בפקטור VIII. חומרת החסר משפיעה על חומרת הביטוי: במצבים חמורים עשויים להופיע דימומים כבר בגיל צעיר, ובמצבים קלים יותר ההפרעה יכולה להתגלות רק בעקבות חבלה או דימום חריג לאחר ניתוח.
פגיעה בנוגדי הקרישה הטבעיים - נטייה לפקקת
פגם בכמותם או בתפקודם של Antithrombin, Protein C או Protein S מפחית את יכולת הגוף לבלום את קסקדת הקרישה. גם Factor V Leiden, הגורם לעמידות לעיכוב על ידי APC, מגביר את הנטייה ליצירת קרישים.
במצבים אלה עלולים להיווצר קרישי דם (Thrombosis) ולעיתים גם תסחיפים (Emboli), בעורקים או בוורידים. הביטוי הקליני תלוי בחומרת ההפרעה ובנוכחות גורמים מעוררים; גם פגיעה מולדת במנגנוני הבקרה עשויה להתגלות רק בהמשך החיים.
בסופו של דבר, פעילותה התקינה של מערכת הקרישה תלויה בתיאום בין יצירת פקק הטסיות, בניית רשת הפיברין, עצירת יצירת הקריש ופירוקו במהלך תיקון הרקמה. האיזון בין תהליכים אלה מאפשר עצירה מהירה ומקומית של הדימום, תוך שמירה על זרימת הדם בכלי הדם.
דור פסקל